

기 호 설 명
1. 서 론
2. 해석 방법
2.1 CFD 해석 방법
2.2 자동 CRN 생성 방법
3. 해석 결과
3.1 K선정(반응기 개수 결정)
3.2 군집화 결과
3.3 CRN 결과
3.4 해석 비용 비교
3.5 반응 메커니즘간 해석 결과 비교
4. 결 론
기 호 설 명
CFD : Computational Fluid Dynamics
CRN : Chemical Reactor Network
EDC : Eddy Dissipation Concept
RANS : Reynolds-Averaged Navier-Stokes
MPI : Message Passing Interface
TDAC : Tabulation of Dynamic Adaptive Chemistry
S : Fluid age
ci : centre of cluster si
t : time
U : velocity
DT : Diffusion Coefficient
Fsource : Source Term
Wi : Molecular Weight of i Species
Sct : Turbulence Schmidt Number
Vi : Volume of i Reactor(Cluster)
Vij : Volume of j Cell belonging to i Reactor(Cluster)
mi : Mass of i Reactor(Cluster)
ρij : Density of j Cell belonging to i Reactor(Cluster)
νt,ij : Turbulent Kinematic Viscosity of j Cell belonging to i Reactor(Cluster)
μt,ij : Turbulence Viscosity of j Cell belonging to i Reactor(Cluster)
pi: Pressure of i Reactor(Cluster)
pij : Pressure of j Cell belonging to i Reactor(Cluster)
Ti: Temperature of i Reactor(Cluster)
Tij : Temperature of j Cell belonging to i Reactor(Cluster)
Yk: Mass Fraction of k Species
Yi,k: Yk of i Reactor(Cluster)
Yi,kj : Yk of j Cell belonging to i Reactor(Cluster)
1. 서 론
전력 생산 및 추진 분야에서 연소 시스템은 핵심적인 역할을 수행하고 있다. 그러나 연소 과정에서 발생하는 오염물질의 배출은 환경 및 인체 건강에 심각한 영향을 미치며[1] 전 세계적으로 배출 규제와 가이드라인이 지속적으로 강화되고 있는 추세이다[2,3,4]. 이러한 규제를 만족하는 저공해 연소기를 설계하고 최적화하기 위해서는 오염물질의 생성 특성을 정확히 예측해야 한다.
NO와 CO를 비롯한 오염물질의 생성경로는 당량비, 온도, 체류시간 등의 다양한 요인의 복합적인 영향을 받으므로, 이러한 영향을 모두 반영할 수 있는 화학반응 모델이 필요하다. 상세 화학반응 모델은 다양한 화학종의 복잡한 생성 및 소멸 경로를 포함하고 있다. 그러나 이를 실제 규모의 공학 문제에 직접 적용하여 수치해석을 수행하기 위해서는 과도한 계산 비용이 요구된다[5].
화학 반응기 네트워크(chemical reactor network, CRN) 기법은 수치해석 영역을 물리·화학적 특성이 균일한 다수의 이상 반응기(ideal reactor)의 네트워크로 모사한다. 일반적으로 CRN 모델의 반응기 개수가 CFD에서 사용되는 격자의 수보다 훨씬 작기 때문에 CRN은 CFD에 비해 합리적인 계산 비용으로 상세 화학 반응 메커니즘을 적용한 계산을 수행할 수 있으며, 소량 종 예측 및 반응 메커니즘 불확실성 평가에 효과적인 방법으로 주목받고 있다.
CRN은 해석 영역을 사용자가 직접 분할하는 수동 방식과 알고리즘에 의해 분할되는 자동 방식으로 구분된다[5]. 수동 방식은 사용자의 경험과 물리적 직관을 바탕으로 해석 영역을 다수의 반응기 요소로 직접 정의하여 네트워크를 구성하는 방법이다. 이러한 방법은 경험적으로 익숙한 연소기 설계 및 디자인 프로세스에 유용하며 비교적 단순한 형상의 연소 시스템에 대해 합리적인 예측 결과를 제공한다. Falcitelli 등[6]은 산업용 버너를 대상으로 수동 CRN을 구성하여 NOx 배출 특성을 예측하였으며, Novosselov와 Malte[7]는 가스터빈 연소기에 PSR과 PFR을 조합한 수동 CRN을 적용하여 배출 특성을 분석하였다. Romano 등[8]은 Baker Hughes사의 산업용 버너를 대상으로 다수의 PSR과 PFR을 조합한 CRN 해석을 통해 암모니아 혼소율에 따른 NOx 농도를 예측한 바 있다. 하지만 수동 방식은 복잡한 유동 특성을 갖는 형상에 대해 사용자의 주관적 판단에 크게 의존하므로 결과의 객관성과 재현성을 확보하기 어렵다. 또한, 연소기 형상이나 운전 조건이 변경되면 네트워크 구조를 수동으로 재구성해야 하므로, 다양한 연소 시스템에 대한 반복적 적용에 제약이 따른다[5].
이러한 수동 방식의 한계를 극복하기 위해, CFD 해석 결과의 물리적·화학적 특성 변수를 기준으로 해석 영역을 분할하는 자동 CRN 기법이 제안되었다. Fichet 등[9]은 산업용 가스 터빈의 NOx 예측을 위해 CFD 결과 기반 자동 CRN 생성 프레임워크를 제시하고 그러한 유효성을 입증하였다. Cuoci 등[10]은 CFD 반응 유동 해석 결과를 PSR 네트워크로 변환하여 상세 메커니즘을 사용하는 CRN 해석 프레임워크를 제시하고, 실험실 및 실제 산업 현장 규모의 연소 시스템에 대한 적용 가능성을 검토하였다. 그러나 기존의 자동 CRN 연구들은 대부분 특정 연소기 또는 실험 장치의 배출 특성 예측에 초점을 맞추고 있어, 다양한 연소 시스템과 CFD 해석 환경에 유연하게 적용할 수 있는 범용 자동화 프레임워크에 대한 연구는 여전히 미흡한 실정이다. 특히, CFD 해석 결과의 복잡한 자료 구조를 일관되게 처리하고 CRN 구성에 필요한 사용자 파라미터를 체계적으로 관리할 수 있는 통합적 프레임워크의 부재는 CRN의 광범위한 활용을 제한하는 주요 원인으로 지적된다.
본 연구는 CFD 해석 결과를 기반으로 CRN을 자동으로 생성할 수 있는 범용 프레임워크를 개발하고 검증하였다. 개발된 코드는 오픈소스 CFD 패키지인 OpenFOAM[11]의 격자 정보와 유동장 해석 결과를 CRN 생성의 입력 데이터로 활용하도록 설계되었으며, 이를 통해 별도의 데이터 변환 과정 없이 CRN 해석을 수행할 수 있다. CRN의 화학반응속도 계산은 오픈소스 화학반응 해석 패키지인 Cantera[12]를 활용하여 수행되었다. Sandia Flame D를 대상으로 개발된 프레임워크를 검증하였으며, 복수의 반응 메커니즘을 적용한 CRN 예측 결과와 실험 데이터[13]를 체계적으로 비교함으로써 화학 반응 메커니즘에 따른 예측 불확실성을 정량적으로 평가하였다.
본 논문의 구성은 다음과 같다. 2장에서는 CFD 해석 방법 및 자동 CRN 생성 프레임워크의 구현 과정을 상세히 기술하고, 3장에서는 CRN 예측 결과를 CFD 해석 결과 및 실험 데이터와 비교하여 프레임워크의 예측 성능을 평가한다. 마지막으로 4장에서는 본 연구의 주요 결론을 제시한다.
2. 해석 방법
2.1 CFD 해석 방법
본 연구에서는 CRN 생성에 필요한 유동장 데이터를 확보하기 위해 CFD 해석을 수행하였다. OpenFOAM의 압력 기반 반응 유동 솔버인 reactingFoam을 사용하여 정상 상태 RANS 해석을 수행하였다. 난류 모델로는 standard k-ε 모델[14]을 적용하였으며, 난류-화학반응 상호작용은 EDC 연소 모델[15]을 통해 고려하였다. 화학 반응속도 계산은 질소 관련 반응을 제외한 축소 GRI 3.0[16] 메커니즘을 적용하였다.
2.2.1절의 반응 영역 분할에서 특징 공간 변수로 사용되는 유체 나이(fluid age, S)를 구하기 위해, 주 지배 방정식과 더불어 독립적인 스칼라(scalar) 수송 방정식을 추가로 해석하였다. 유체 나이는 유입구로부터 특정 지점까지 유체가 도달하는 데 소요된 누적 체류 시간을 의미하며, 식 (1)과 같이 정의된다[17].
2.2 자동 CRN 생성 방법
자동 CRN 생성 프레임워크는 CFD 해석 결과를 기반으로 해석 영역을 자동으로 분할하고 반응기 네트워크를 구성한다. 세부적인 절차는 다음과 같이 구성된다. 첫째, k-means 군집화 알고리즘을 적용하여 CFD 해석 영역을 물리·화학적 상태량이 유사한 다수의 구역으로 분할한다. 이때 군집화 입력 변수로 혼합분율, 온도, 유체 나이를 사용하였다. 둘째, 인접한 군집 간의 경계면에서 CFD 질량 선속을 직접 적분하여 질량 보존 법칙에 기반한 군집 간 질량유량을 산정한다. 셋째, CFD 해석 결과로부터 각 반응기의 초기 조건(온도, 압력, 화학종 농도 등)을 결정한다. 최종적으로, 각 반응기의 열역학적 정보를 노드로, 반응기 간 연결 및 질량유량 정보를 에지(edge)로 정의하여 네트워크를 구축하고 Cantera를 통해 CRN 해석을 수행한다.
2.2.1 반응 영역 분할
반응 유동장의 축소 모델링에서는 상세 화학종 분포 전체를 직접 이용하는 대신, 물리적으로 의미 있는 저차원 변수들을 통해 열화학적 상태공간을 대표하는 접근이 활용된다. 예를 들어 Flamelet Generated Manifold(FGM) 모델은 진행 변수, 엔탈피, 혼합분율 등과 같은 control variable을 이용하여 복잡한 상세 화학 상태를 저차원 manifold로 표현하고, 이를 기반으로 반응 유동장을 효율적으로 모델링할 수 있다[18]. 따라서 본 연구에서는 물리·화학적으로 유사한 상태에 있는 제어 체적들을 정규화된 온도 (T), 혼합분율 (f), 유체 나이 (S)를 축으로 갖는 3차원 특징 공간에서 군집화하였다. 온도는 유동장의 열역학적 상태를, 혼합분율은 연료와 산화제의 혼합 정도를, 유체 나이는 유동 체류 이력을 반영하는 변수로서, 이를 기반으로 2.2.4절에서 군집화된 제어 체적들을 이상 반응기로 치환한다. 혼합분율은 Bilger[19]의 정의에 따라 식 (2) 및 (3)으로 계산하였으며, f = 1은 순수 연료를, f = 0은 순수 산화제를 나타낸다.
n개의 제어 체적 셀로 구성된 수치 해석 결과 에 대해, 각 데이터 포인트는 온도, 혼합분율, 유체 나이를 축으로 하는 3차원 특징 공간상에 정의된다. k-means 군집화 알고리즘은 데이터를 K개의 상호 배타적인 군집 으로 분할하며, 각 군집 내 데이터 포인트와 해당 군집 중심 사이의 유클리드 거리 제곱 합을 최소화하는 최적 군집 집합을 탐색한다. 목적함수는 식 (4)와 같이 정의된다[20].
k-means 알고리즘은 초기 중심점의 선택에 따라 최적해로의 수렴 여부 및 결과가 크게 달라질 수 있다. 이를 방지하기 위해 초기 중심점을 단순히 무작위로 선정하는 대신, k-means++ 알고리즘[21]을 적용하여 초기 중심점들의 무작위성을 최소화하고, 데이터 공간 내에서 충분히 분산되도록 하였다.
2.2.2 군집 간 질량유량 산정
군집 간 질량유량은 군집 간 경계면에서 CFD 해석 결과의 질량 선속을 직접 적분하여 산정하였다. 계산된 질량유량은 정사각행렬 에 저장되며, 식 (5)와 같이 표현된다. 여기서 K는 군집의 개수를 나타내며 는 군집 i로부터 군집 j로 흐르는 질량유량을 나타낸다.
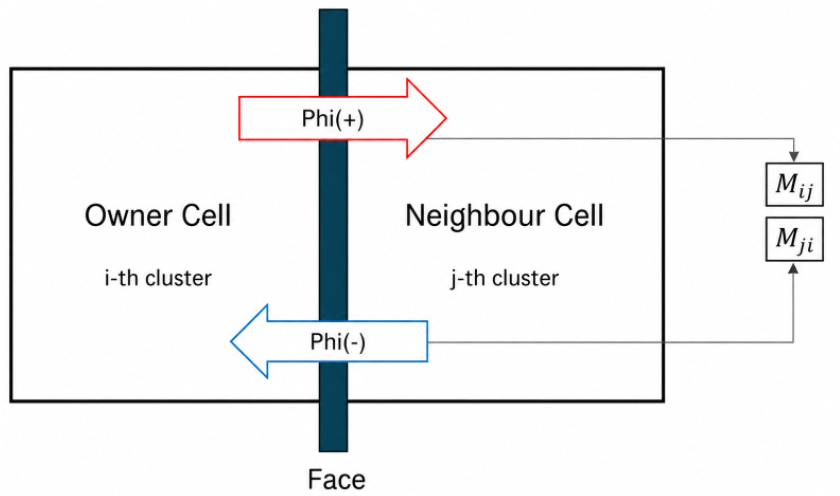
OpenFOAM에서 제어 체적은 owner cell과 neighbour cell로 분류되며 면은 해석 영역 내부의 internal face와 해석 영역의 경계를 이루는 boundary face로 나뉜다. 군집 간 질량유량 행렬 은 internal face의 질량유량 φ에 기반하여 도출되며, φ가 양수이면 owner cell에서 neighbour cell로의 유동을, φ가 음수이면 그 반대 방향의 유동을 의미한다. Fig. 1에 나타낸 바와 같이 부호에 따라 φ의 값을 각각 와 에 누적하였다. 단, owner cell과 neighbour cell이 같은 군집으로 분류된 경우 계산에서 제외하였다. 경계면에 해당하는 boundary face의 정보는 polyMesh[22]의 격자 정보로부터 추출하였으며, 각 boundary face의 φ는 해석 결과로부터 추출하였다. Boundary face에 저장된 φ가 음수이면 해석 영역 외부에서 내부로의 유동을, φ가 양수이면 반대의 유동을 의미한다. 이를 바탕으로 해석 영역 경계에서 유입 및 유출 유량을 각각 길이가 인 벡터 와 로 저장하였다.
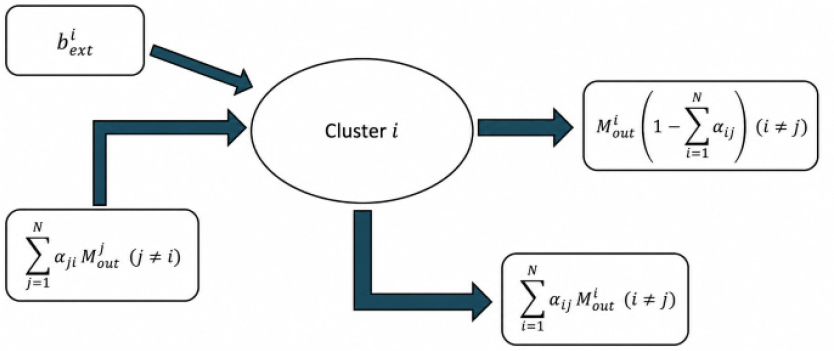
각 군집의 전체 유출 유량을 길이가 인 벡터 로 정의하면, 은 식 (6)과 같이 계산된다. 이를 이용하여, 정사각행렬인 질량유량 분배 계수 𝛼를 식 (7)과 같이 계산할 수 있다. 군집 간 질량 분배 관계는 식 (8)의 선형 시스템으로 표현되며[23], 이로부터 계산된 을 이용하여 Fig. 2와 같이 군집의 질량 유출입 관계를 결정하였다.
앞서 구한 은 군집 사이의 대류 성분만을 고려한 질량유량이다. 이러한 대류 기반의 연결만으로는 확산에 의한 물질 및 에너지 교환을 반영하기 어렵다. 또한 유선을 따라 군집의 경계가 형성되는 경우 두 군집 사이의 대류 질량유량이 매우 작은 값으로 도출될 수 있다. 이러한 영역에서는 확산에 의한 질량 교환이 지배적이며, 이는 Innocenti 등[24]의 연구에서도 지적된 바 있다. 따라서 본 연구에서는 확산에 의한 혼합 효과를 별도로 모델링했다.
질량유량의 확산 성분 계산을 위해 각 군집의 대표 난류 점성계수 를 식 (9)와 같이 체적 가중평균으로 계산하였다.
이후 군집 간 종 확산 질량유량을 식 (10)[24]와 같이 계산하였으며, 난류 슈미트 수 Sct를 0.85로 가정하였다. 군집 간 접촉 면적 , 군집 중심 간 거리 , 대표 난류 점성계수를 이용하여 종 확산 질량유량 계수행렬 를 식 (11)과 같이 정의하였다.
식 (11)의 는 군집 i와 j의 대표 난류 점성계수의 평균값을 사용하였다. 계산된 를 기반으로 군집 간에 양방향 질량 교환을 구현하였다.
2.2.3 반응기 초기 조건 계산
반응기의 초기 조건은 식 (12), (13), (14), (15), (16)와 같이 계산하였다. 반응기 질량과 부피는 해당 군집에 속한 제어 체적들의 질량과 부피를 각각 합산하여 산정하였으며, 온도, 압력, 조성은 질량 가중평균으로 계산하였다.
2.2.4 노드 및 엣지 구성
노드 딕셔너리(node dictionary)와 에지 리스트(edge list)를 구성하여 CRN 생성에 필요한 데이터와 네트워크 구조에 대한 정보를 관리하였다. 노드와 에지는 Table 1에 따라 Cantera 라이브러리에서 제공하는 객체로 정의된다.
Table 1.
Rules for instantiating CRN node and edge in Cantera
| - | Type | Cantera object | Initialization(state) | Connectivity/Parameters |
| Node | Reactor |
IdealGasConst PressureReactor |
Cluster-averaged initial state from Eqs.(12), (13), (14), (15), (16) | - |
| Reservoir(inlet) | Reservoir |
Boundary conditions of the problem | ||
| Reservoir(outlet) | Reservoir | Ambient(reference state) | ||
| Edge | - |
MassFlow Controller |
Mass flow rate assigned from flow mapping |
Upstream = source Downstream = destination |
3. 해석 결과
본 절에서는 군집화 결과와 CRN 해석 결과를 제시한다. 먼저 군집 수(K)가 10, 20, 30, 40, 50인 경우에 대하여 실험 데이터와 비교·분석을 수행하고 최적 군집 수를 선정하였다. 이후 최적 군집 조건에서 군집화 양상을 분석하였고, 이를 바탕으로 도출된 CRN 해석 결과를 상세히 고찰하였다. 또한 앞서 수행한 CFD와 CRN 해석의 순수 CPU 연산 시간(Total CPU time) 비교를 통해 알고리즘의 계산 효율성을 검증하였다. 마지막으로 상세 화학 반응 메커니즘의 종류에 따른 오염물질 예측 성능 차이를 비교·분석하였다.
3.1 K선정(반응기 개수 결정)
본 모델에서 해석 결과와 계산 시간에 가장 큰 영향을 미칠 수 있는 사용자 파라미터는 군집 수 K이다. 또한 k-means 군집화 알고리즘은 초기 중심점 설정에 따라 군집화 결과가 달라질 수 있으므로, 동일한 군집 수에서도 해석 결과의 변동이 발생할 수 있으며, 반복 해석을 통한 결과의 재현성 확보가 요구된다.
먼저 반복 횟수에 따른 해석의 통계적 수렴성을 파악하기 위해서 K=30 조건에서 반복 횟수를 5부터 40회까지 증가시키며 축 방향 온도 평균값과 표준편차(σ)의 분포를 비교하였다. 평균값은 반복 횟수에 따른 변동이 거의 없었으며, σ는 20회 이후부터 분포 형상이 정성적으로 유사했다. 또한 σ의 값은 30회 이후로 1% 이내 오차로 수렴하였다. 이를 고려하여 본 연구에서는 K가 10, 20, 30, 40, 50에 대하여 각각 30회의 반복 해석을 수행하고, 이에 따른 해석 결과의 평균값과 변동성을 비교하였다.
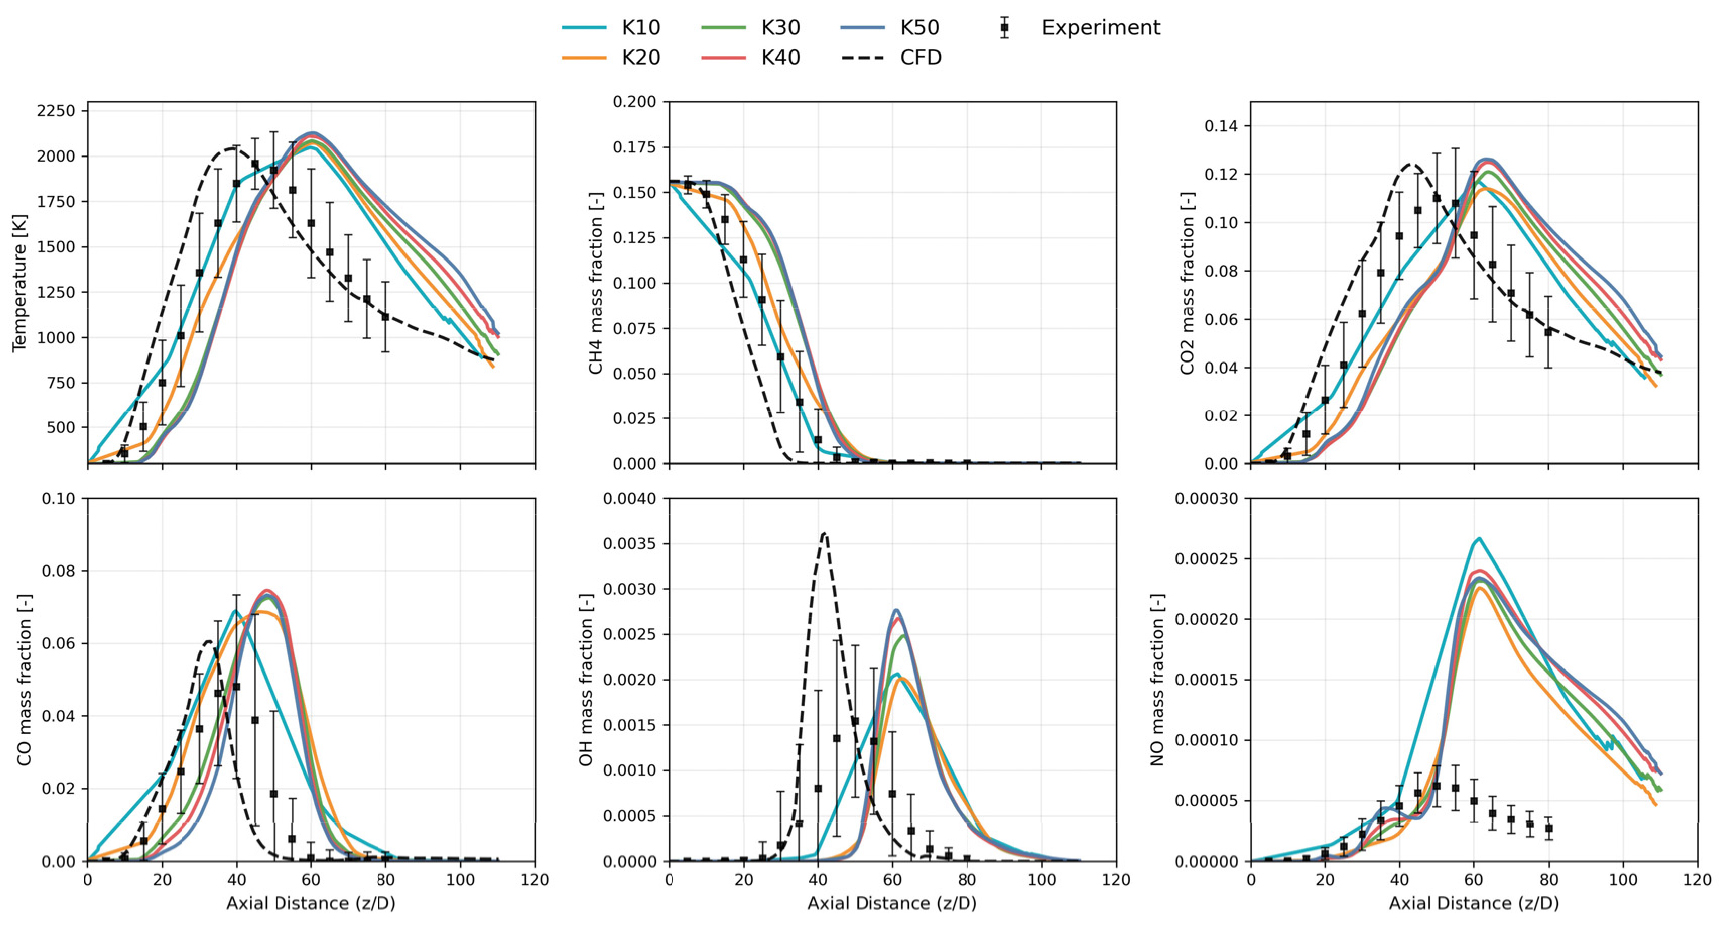
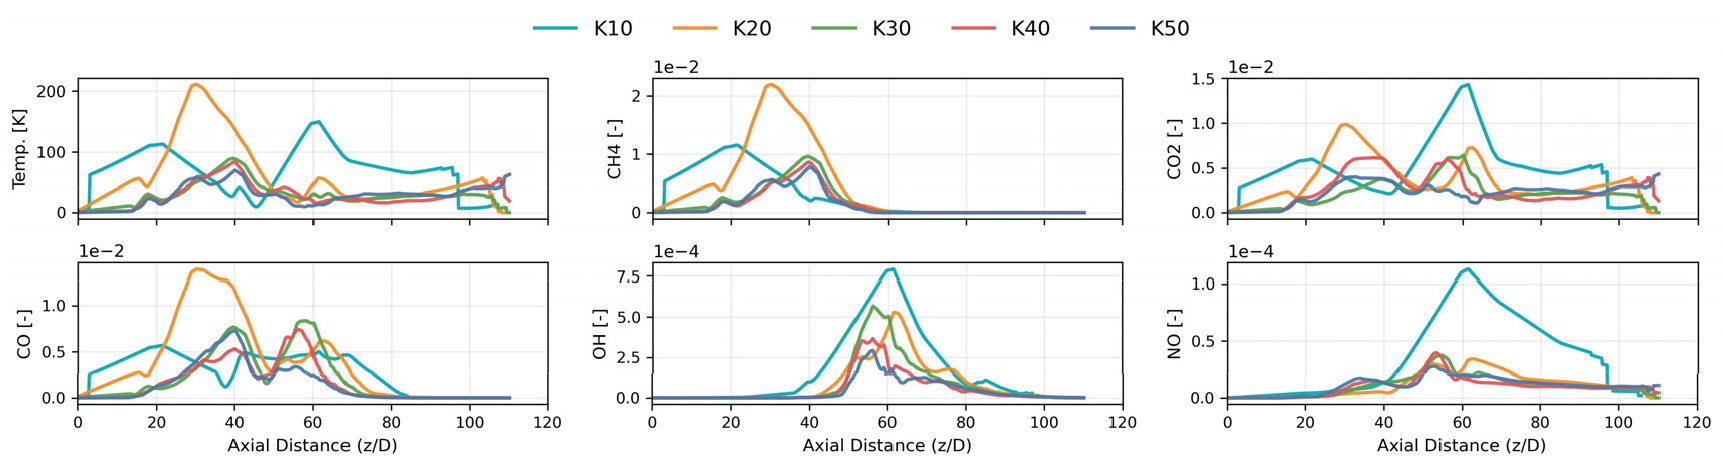
Fig. 3은 K=10, 20, 30, 40, 50 에 대해 30회의 반복 해석을 수행한 결과, 노즐 중심축을 따르는 온도 및 화학종 질량분율 평균의 축 방향 분포를 나타낸 것이다. Fig. 4는 각각의 조건에서 σ의 축 방향 분포를 나타낸 것이다. 온도, CH4, CO2는 K=30 부터 수렴하였으며, σ도 K=30 부터 일정값으로 수렴하는 경향을 보였다. 다만, CO, OH, NO는 K=30 이후에도 일정 수준 이상의 σ를 보였다. 특히, NO와 OH는 K=30 이후에도 평균대비 큰 표준편차를(σOH>2.5e-4, σNO>2.5e-5) 보였다. 또한, K=40 부터 화염면 전단에서 NO의 분포가 비단조적인 형태를 보였다. 본 연구에서는 온도 및 주 화학종의 수렴성을 바탕으로 K=30을 수치 비용과 정확도를 고려한 최적의 군집수로 선정하였다. 이후, 이를 바탕으로 군집화 및 공간상의 열화학적 상태량 분포와 반응 메커니즘별 비교·분석을 수행하였다.
3.2 군집화 결과
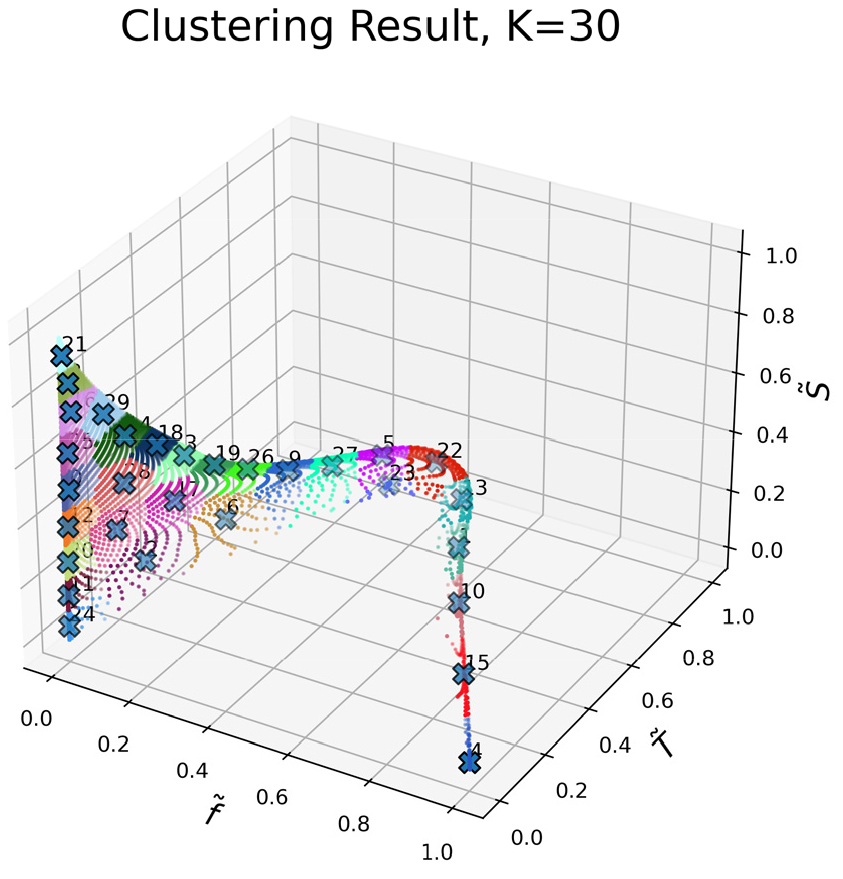
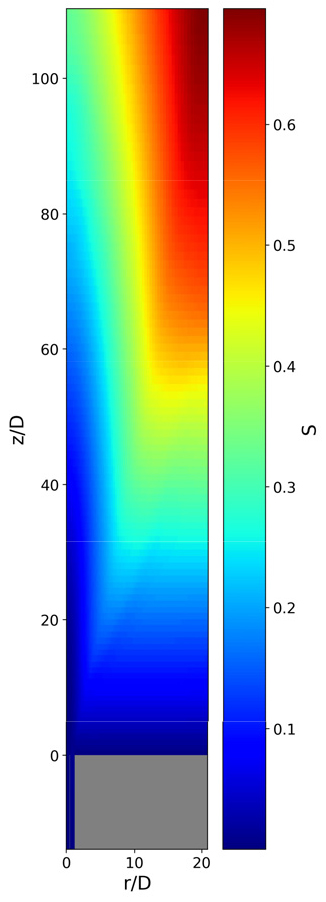
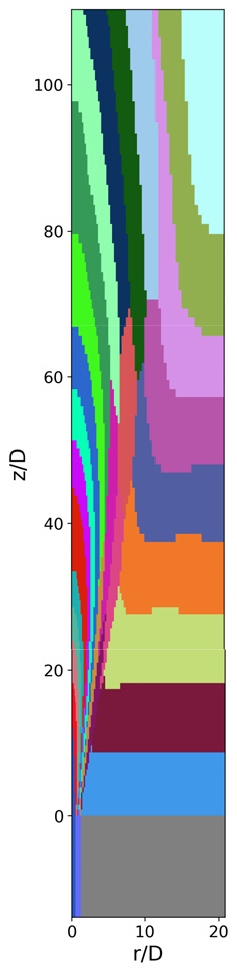
Fig. 5는 K=30 에 대하여 정규화된 (f, T, S) 3차원 특징 공간에서 군집화 결과를 보여준다. Fig. 6은 CFD를 통해 계산한 유체 나이의 공간상 분포이다. 혼합분율이 높은 메인 제트 주변은 빠른 유속과 직진성에 의한 짧은 체류 시간으로 인해 유체 나이의 축적이 거의 이뤄지지 않았으며, 혼합분율과 온도가 군집화에 지배적인 변수로 작용하였다. 반면 혼합분율이 낮은 coflow 유동 영역은 낮은 유속 때문에 유체 나이의 축적이 두드러졌다. 또한 군집의 공간적 분포를 보여주는 Fig. 7에서 coflow 유동 영역의 군집화 양상에 유체 나이가 지배적으로 반영된 것을 확인할 수 있다.
3.3 CRN 결과
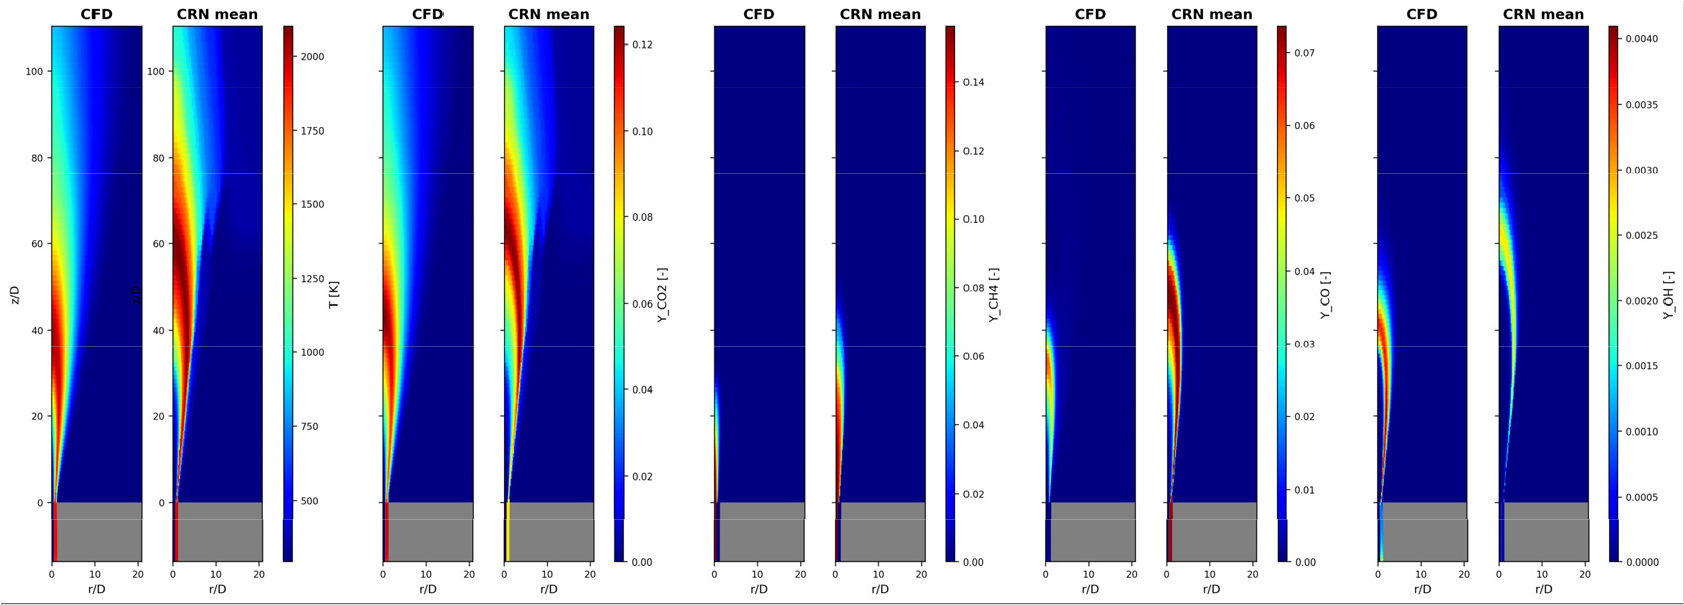
Fig. 8은 K=30에 대하여 30회 반복 수행한 CRN 해석 결과를 CFD 해석 결과와 비교한 것이다. 군집 기반의 해석 결과를 다시 CFD 해석 도메인으로 매핑하여 비교하였기 때문에, 군집 경계에서 급격한 구배가 존재하지만, CRN 해석 결과가 확산 화염 및 반응 영역의 전반적인 위치와 형상을 CFD와 정성적으로 유사하게 예측하였다. 다만, 모든 열화학적 분포가 CFD에 비해 하류 방향으로 이동한 경향을 보였다. 유동을 간소화함에 따라 제트 화염의 안정화에 주요한 역할을 하는 난류확산이 군집 간의 확산으로 모델링되는 과정에서 정확한 농도 구배를 도출하지 못하여, 모든 열화학적 상태량이 후단으로 지연되는 경향을 보였다. 또한 후화염 영역(post-flame zone)에서 국소적으로 비물리적인 형태의 상태량 분포가 관찰되었는데, 이러한 양상이 온도와 CO2에서 두드러지게 나타났다. Fig. 8의 전반적인 해석 결과를 통해 본 연구의 자동 CRN이 열화학적 상태량의 거시적 공간 분포 추측에는 유용하지만, 유동의 간소화로 인해 국소 혼합에 대한 예측에는 한계를 보이는 것을 확인하였다.
3.4 해석 비용 비교
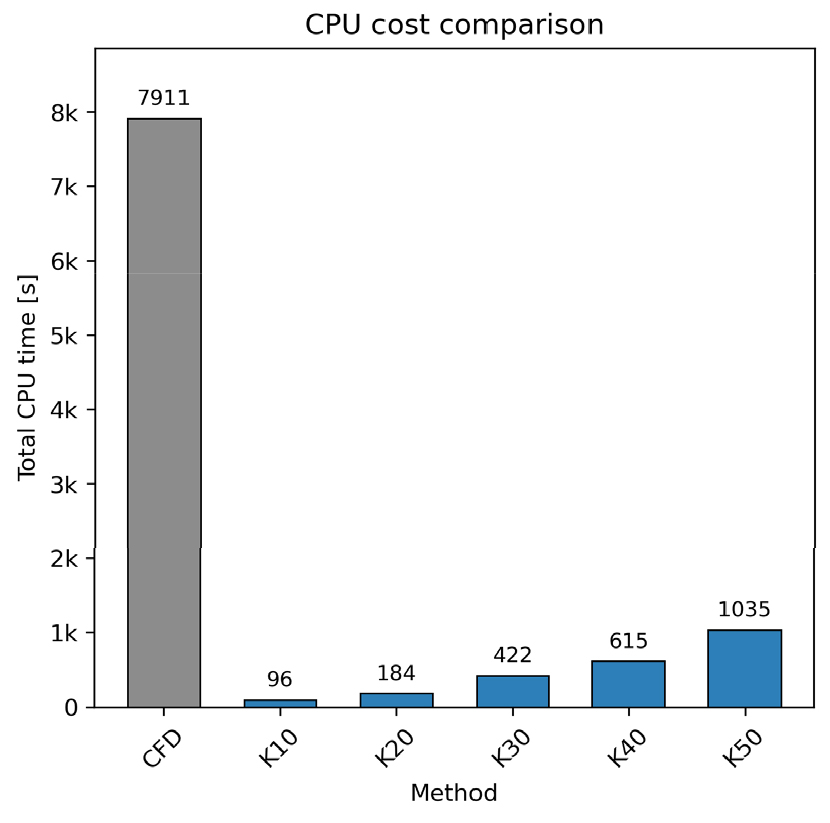
CFD와 CRN의 계산 비용을 비교하기 위해 동일한 계산 환경에서 CPU 연산 시간을 기준으로 계산 비용을 비교하였으며, Intel Core Ultra 7 258 V 프로세서(2.20 GHz), 32 GB RAM(8553 MT/s), 64bit x64 환경에서 계산이 수행되었다. Sandia Flame D의 CFD 해석의 경우, 선행 벤치마크 문헌[25]에서는 Local Time Step(LTS) 기준으로 tpseudo = 5000 부근에서 해석을 종료하는 기준을 제시하고 있으나, 본 연구에서는 축방향으로 해석 도메인을 확장함에 따라 충분한 수렴을 확보하기 위해, tpseudo = 8000 까지 보수적으로 해석을 수행하였다. CFD 해석 과정에서 MPI (Message Passing Interface)를 이용하여 4개의 프로세스로 병렬 계산을 수행하였으며, TDAC(tabulation of dynamic adaptive chemistry)를 적용하여 ODE 적분 과정의 계산 비용을 절감하였다. CRN 해석 시간은 반응기 내부의 평균적인 체류 시간을 수십 배 이상 상회하는 총 3.0초의 물리적 시뮬레이션 시간을 종료 기준으로 설정하였다. Fig. 9는 CFD와 CRN의 해석 비용을 비교하여 보여준다. CRN 해석 조건 중 가장 조밀하고 무거운 네트워크인 K=50 조건조차 CPU 연산 시간이 1,035초로, CFD 대비 약 7.6배 빠른 연산 속도를 보여줬으며, CRN이 화학종과 반응식의 개수가 더 많은 메커니즘을 사용했음에도 훨씬 적은 계산 비용으로 해석할 수 있었다.
3.5 반응 메커니즘간 해석 결과 비교
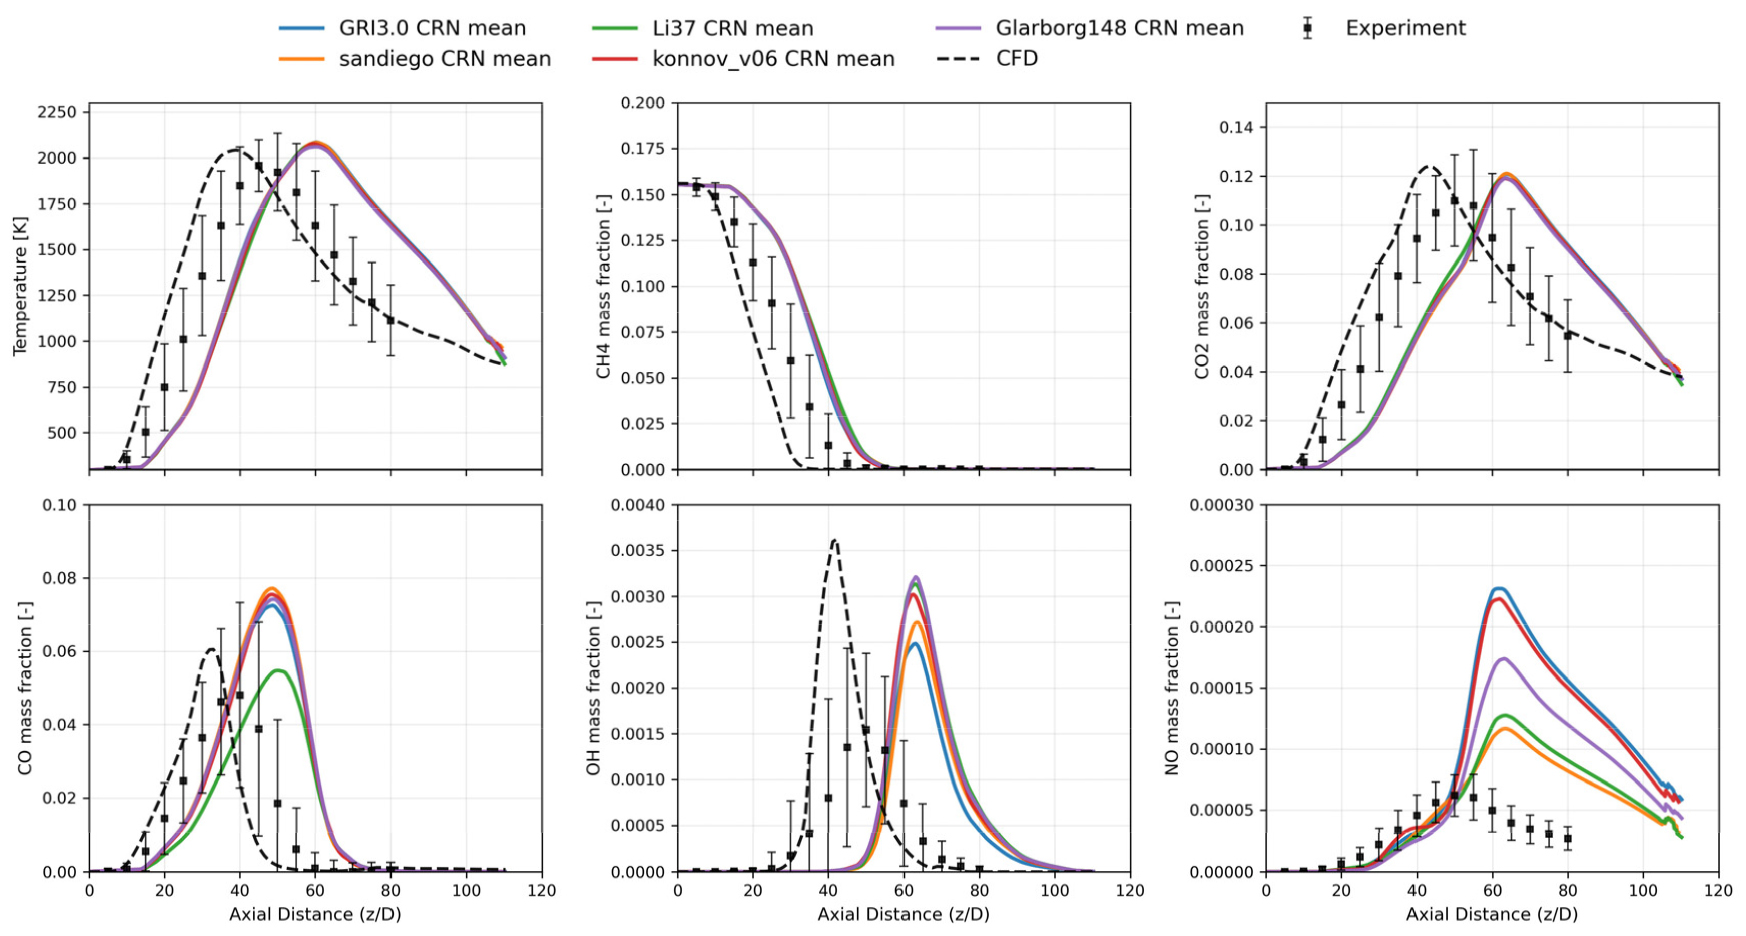
Fig. 10은 K=30 에 대하여 30회 반복 해석을 수행하여 노즐 중심축을 따라 나타난 온도와 화학종 농도의 평균값을 반응 메커니즘에 따라 비교한 결과이다. GRI 3.0[26], San Diego[27], Li37[28], Konnov(v0.6)[29], Glarborg 148[30] 메커니즘을 사용하였다. 온도, CO2, CH4는 메커니즘의 변화에 따른 차이가 거의 존재하지 않았다. 반면 CO, OH, NO에서 메커니즘에 따른 차이가 뚜렷하게 나타났다. 또한 반응 메커니즘의 종류와 무관하게 OH 풀이 형성되는 위치에서 NO의 생성이 가장 활발하게 나타났다. 해석 결과는 유사한 온도 및 유동 조건에서 메커니즘에 의한 해석의 차이를 정량적으로 비교할 수 있는 가능성을 제시하며 본 연구의 자동 CRN이 주요 열화학적 상태량뿐 아니라 오염물질 예측에 대한 반응 메커니즘 민감도 분석에도 활용될 수 있음을 보여준다.
4. 결 론
본 연구에서는 OpenFOAM의 해석 결과를 활용하여 최소한의 파라미터 설정만으로 CRN을 자동 생성하는 프레임워크를 개발하고 검증하였다. 개발된 프레임워크를 Sandia Flame D에 적용하여 검증한 결과, 생성된 CRN은 CFD 해석 대비 현저히 적은 계산 비용으로도 상세 반응 메커니즘을 반영하여 주요 열화학적 상태량 분포와 오염물질 배출 특성을 정성적으로 유사하게 예측하였다. 본 프레임워크는 임의의 연소 시스템에 대한 CRN을 효과적으로 구축함으로써, 상세 화학 반응 메커니즘을 기반으로 한 열화학적 상태량 분포 예측 및 반응 메커니즘 민감도 분석의 효율적인 도구로 활용될 것으로 기대된다. 다만, 질량 확산 모사 과정에서 난류 슈미트 수를 임의로 선정한 점은 향후 예측 정확도 향상을 위해 보완되어야 한다. 또한 프레임워크의 일반성을 보다 명확히 입증하기 위해서는 복잡한 유동 조건 및 다양한 연료에 대한 추가적인 유효성 검증이 필요하다.